StatStrip: una falla puede asignar glucosa al paciente equivocado
Cuatro alertas de la FDA que requieren revisión hospitalaria: glucómetros StatStrip, kits Medline con BD ChloraPrep, ultrasonidos Philips Lumify y Brevital Sódico.
Editorial
Esta semana, cuatro avisos de la Administración de Alimentos y Medicamentos de Estados Unidos (FDA) requieren la atención de las áreas biomédicas, clínicas, de farmacia y seguridad del paciente.
La alerta de mayor prioridad involucra un glucómetro hospitalario que puede registrar el resultado de una persona en el expediente de otro paciente. Los demás avisos afectan kits utilizados en procedimientos invasivos, sistemas portátiles de ultrasonido y dos lotes de un anestésico intravenoso.
Aunque algunos retiros fueron emitidos para el mercado estadounidense, las instituciones en México deberían revisar sus inventarios y confirmar con sus distribuidores si recibieron productos, modelos o lotes afectados.
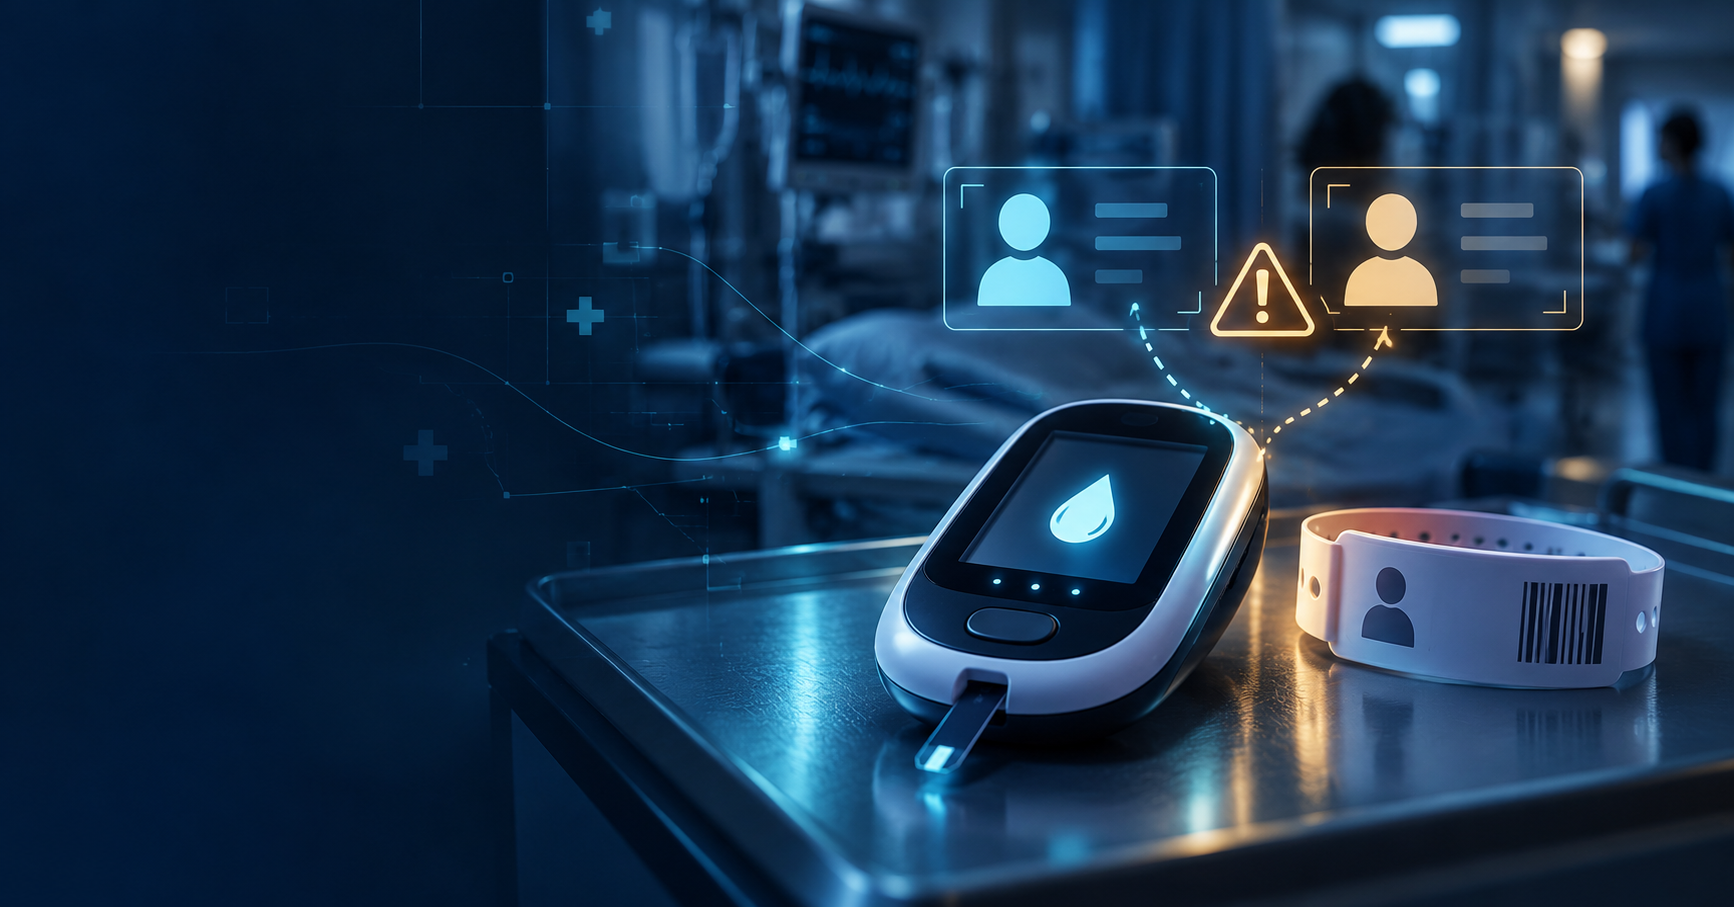
Un glucómetro StatStrip puede asignar el resultado al paciente equivocado
Nova Biomedical inició el 24 de julio de 2026 una corrección global para ciertos glucómetros StatStrip. La empresa emitió su anuncio el 5 de octubre y la FDA lo publicó el 6 de octubre.
El problema se presenta en el modelo más reciente, conocido como StatStrip Gen 2.0. Después de escanear el código de barras de un paciente, el dispositivo puede conservar en pantalla la información del paciente anterior. Si el operador acepta esos datos, el resultado de glucosa puede quedar registrado en el expediente equivocado.
Una confusión de este tipo puede provocar retrasos en el tratamiento, omisión de atención o administración innecesaria de insulina. Nova Biomedical informó que recibió un reporte relacionado con la administración de insulina a partir del resultado de otro paciente. Los modelos Gen 1.0, 1.75, 1.86 y 1.87 no están incluidos en esta corrección.
Acción recomendada
- Identifique los glucómetros StatStrip utilizados en la institución y confirme su generación y número de parte.
- Después de escanear el código de barras, verifique en la pantalla el nombre, fecha de nacimiento y demás identificadores antes de aceptar al paciente.
- Compruebe nuevamente la identidad mostrada cuando aparezca el resultado.
- No suponga que el paciente mostrado al finalizar es el mismo que se verificó al iniciar el procedimiento.
- Si un resultado fue asignado a otro paciente, notifíquelo inmediatamente al responsable clínico y al administrador del sistema.
- Consulte con Nova Biomedical o su distribuidor autorizado la disponibilidad de la actualización de software prevista para noviembre de 2026.
- Si existe un dispositivo alternativo, valore suspender temporalmente el uso del equipo afectado conforme a las indicaciones del fabricante y de la dirección médica.
Fuente: FDA — Nova Biomedical StatStrip Global Medical Device Correction
Retiro Clase I de kits Medline con aplicadores BD ChloraPrep
La FDA clasificó como Clase I el retiro de determinados kits de conveniencia Medline que contienen aplicadores BD ChloraPrep. Esta categoría se utiliza cuando continuar usando un producto puede ocasionar lesiones graves o la muerte.
Los aplicadores afectados podrían permitir el crecimiento del hongo Aspergillus penicillioides bajo ciertas condiciones ambientales. Si el producto contaminado se utiliza para preparar la piel antes de colocar un catéter o realizar una intervención quirúrgica, existe riesgo de infección sistémica, sepsis y otras complicaciones graves.
Entre los productos identificados se encuentran:
- ChloraPrep Clear de 1 mL, artículo 930480, lote 4032183.
- FREPP Clear de 1.5 mL con cubierta de papel, artículo 930299, lote 4073005.
- Kits Medline incluidos en la lista completa del aviso de la FDA.
Acción recomendada
- Revise existencias en almacén, quirófano, hemodinamia, terapia intensiva y carros de procedimientos.
- Ponga en cuarentena los kits afectados y suspenda su uso.
- Consulte la lista completa de productos, ya que la identificación no debe hacerse únicamente por la marca del kit.
- Para los productos señalados en la comunicación actualizada, siga la instrucción de destruir el kit completo después de completar los formularios de respuesta correspondientes.
- Confirme el procedimiento aplicable en México con Medline, BD o el distribuidor que suministró el producto.
Fuente: FDA — Medline Convenience Kits affected by the BD ChloraPrep recall
Philips Lumify puede perder temporalmente la capacidad de escaneo
La FDA emitió una alerta temprana sobre el sistema portátil de ultrasonido Philips Lumify para Android y iOS.
Uno de los problemas identificados puede hacer que la aplicación deje de reconocer un transductor previamente registrado. El sistema solicita entonces un nuevo registro antes de permitir el escaneo, proceso que requiere conexión Wi-Fi o celular.
Philips también investiga desconexiones o inestabilidad en el cable USB que conecta el transductor con el teléfono o la tableta. Ambas situaciones pueden interrumpir el funcionamiento del equipo y retrasar el diagnóstico o tratamiento.
El riesgo es especialmente relevante en ambulancias, aeronaves, ubicaciones remotas y áreas con conectividad limitada. Al 29 de septiembre de 2026, Philips había informado a la FDA ocho lesiones graves y cuatro fallecimientos asociados con este problema.
Acción recomendada
- Identifique los sistemas Philips Lumify en operación y verifique la versión de la aplicación instalada.
- Use el sistema en áreas con conexión Wi-Fi o celular disponible, salvo que exista otro ultrasonido listo para utilizarse.
- Mantenga un equipo o método diagnóstico alternativo disponible.
- Informe del problema a todo el personal que utiliza Lumify.
- Coloque el aviso de Philips cerca de los equipos afectados.
- Consulte periódicamente las actualizaciones del fabricante y de la FDA mientras Philips desarrolla la corrección de software.
Fuente: FDA — Early Alert for the Philips Lumify Diagnostic Ultrasound System
Retiro de dos lotes de Brevital Sódico por partículas de celulosa
Par Health retiró voluntariamente dos lotes de Brevital Sódico de 500 mg por vial, también identificado como metoexital sódico para inyección. El retiro fue anunciado el 8 de octubre de 2026 y publicado por la FDA el 9 de octubre.
El medicamento contiene partículas identificadas como celulosa. La administración de un producto intravenoso con partículas puede provocar embolias pulmonares, obstrucción de otros vasos sanguíneos, daño tisular u orgánico e inflamación de las venas.
Los lotes afectados son:
- 86930, con caducidad en febrero de 2028.
- 88623, con caducidad en abril de 2028.
Par Health indicó que, hasta la fecha del anuncio, no había recibido reportes de eventos adversos relacionados con este retiro.
Acción recomendada
- Solicite a farmacia hospitalaria que revise inmediatamente las existencias de Brevital Sódico de 500 mg.
- Suspenda el uso y la distribución de los lotes 86930 y 88623.
- Separe físicamente los productos afectados para evitar su administración accidental.
- Coordine la devolución con el proveedor o distribuidor.
- Informe a anestesiología y a las áreas clínicas correspondientes para garantizar la disponibilidad de alternativas.
Fuente: FDA — Par Health recall of Brevital Sodium
Qué debería revisar hoy su institución
- Ingeniería biomédica: modelos y versiones de los glucómetros StatStrip y sistemas Philips Lumify.
- Enfermería y seguridad del paciente: procedimiento de verificación de identidad antes y después de medir glucosa.
- Quirófano y control de infecciones: kits Medline que contengan aplicadores BD ChloraPrep.
- Farmacia y anestesiología: lotes 86930 y 88623 de Brevital Sódico.
- Compras y almacén: trazabilidad de productos adquiridos mediante distribuidores nacionales o importadores.
La tecnología clínica no necesita sufrir un ataque informático para producir un riesgo. Un dato asociado al paciente equivocado, un insumo contaminado o un equipo que pierde funcionalidad durante la atención puede ser suficiente para afectar una decisión clínica.
La respuesta efectiva comienza con un inventario confiable, responsables claramente identificados y un procedimiento para convertir cada alerta del fabricante en una acción verificable.
Si esta edición de Bisturí Digital le resultó útil, compártala con las personas responsables de ingeniería biomédica, farmacia, seguridad del paciente y tecnología clínica en su institución.
El análisis y la priorización presentados en Bisturí Digital son responsabilidad editorial de Roberto Manzo. Esta publicación tiene fines informativos y no sustituye las instrucciones del fabricante ni la asesoría clínica, técnica o regulatoria aplicable a cada institución.